

科技日报记者 杨雪
随着AI for Materials(AI4M)热了三年,以AI为名的材料企业也越来越多。如何判断其是否真正用AI在解决材料研发问题,是当前采购方、投资方与科研合作方共同面临的困惑。
材料计算的负荷特征很特殊:动辄百万原子的模拟、以纳秒计的长时间尺度,这些与通用算力的设计初衷对不上。如果只是租用通用算力跑演示,成本压不住,场景也撑不起。演示环境里跑得动的算力,换成真实研发体系就跑不动了。因此,有没有自有专用算力很关键。
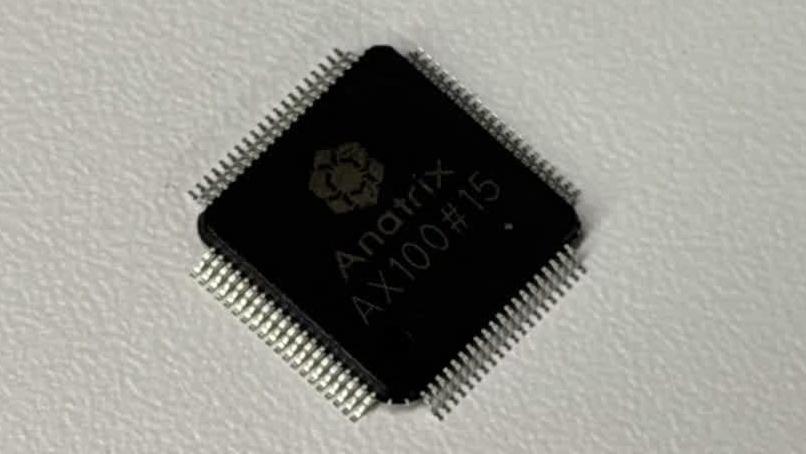
以AI4M代表性企业芯培森为例,其推出的APU(Atomistic Processing Unit,原子级物质计算专用算力单元)采用非冯·诺依曼专用芯片架构。面向机器学习分子动力学(MLMD)、密度泛函理论(DFT)这两类代表性计算路线,芯培森APU(加速处理器)相较通用算力,计算速度有显著提升、能耗有显著下降。
底座立住,只回答了“算不算得动”,至于算得对不对,还要看下一层——有没有沉淀自己的方法与模型。把开源模型拿来直接套用,是最常见的捷径,但开源模型没见过的体系一上,结果能不能复现就成了问号。芯培森有三种方法,算一个体系选一种:密度泛函理论(DFT)从量子力学层面求解电子结构,精度高,但计算量随体系规模按更高的幂次放大;经典分子动力学(CMD)能覆盖更大的体系与更长的时间,但精度低;机器学习分子动力学(MLMD)则在精度与速度之间找平衡,预训练的大原子模型(即原子势函数模型)补上了工程化落地的关键一环。三种方法是三选一,比如体系小、要电子结构精度的,走DFT;体系大、要长时间尺度的,走MLMD。
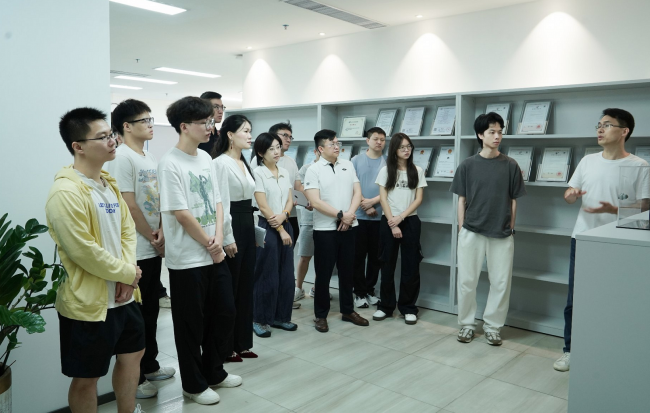
接着往下看,第三层是交付——敢不敢把结果和方法都摊开。计算结果给出去,依据给不给?出了偏差,约定在不在?行业多数争议都出在这一层。芯培森9月发布的首个服务产品聚焦固态电池电解质,交付的计算结果对标实验值与文献基准,让客户拿到的每一个数都能回到出处;同时还通过MLMD机器学习分子动力学实战训练营,把方法教给客户,让客户自己能判断、能复算。
AI4M的成色,可以用上述三条硬标准逐条量。当概念的潮水退去之后,滩上留下的还是算力、模型和交付。
(受访者供图)
 网友评论