

科技日报记者 张佳欣
美国纽约大学研究人员开发出一种人工智能(AI)模型,能够根据药物分子的二维结构,预测其中氢原子的位置,帮助确定分子实际的结构形式。这一方法有望提高药物分子结构分析的准确性,改进药物研发中的计算机模拟。相关研究23日发表于《化学科学》杂志。
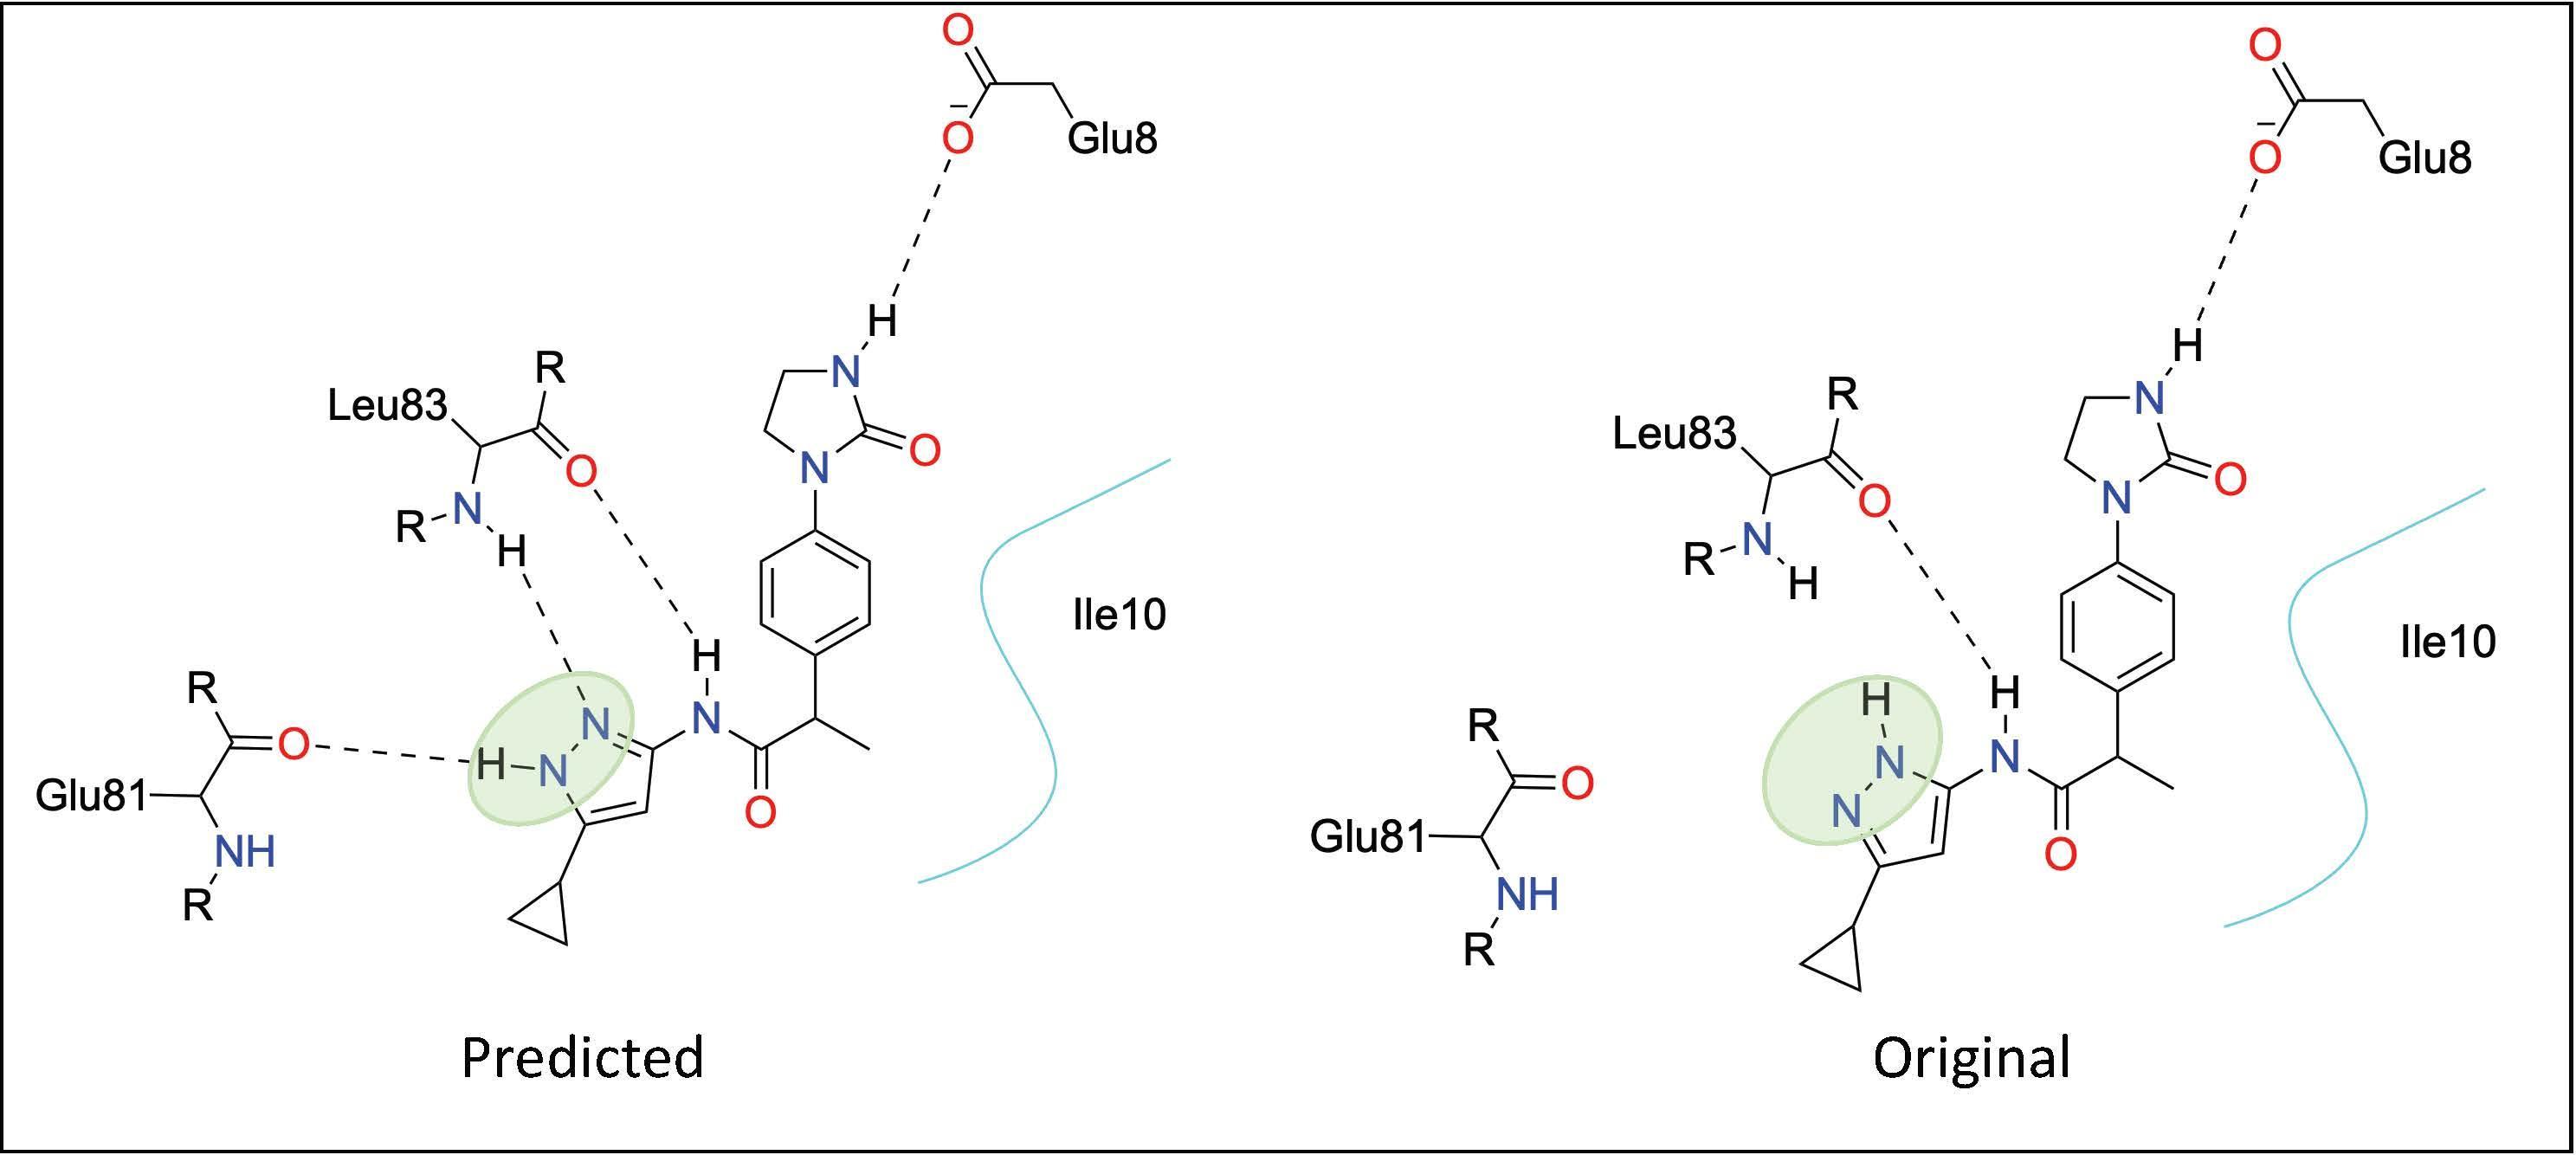
许多药物样分子能以两种或更多种彼此接近的形式存在,这些形式被称为互变异构体。简单来说,一个氢原子会从分子中的一个位置移动到另一个位置,同时分子的化学键连接方式也会发生变化。虽然变化很小,但不同互变异构体与蛋白质靶点的相互作用可能不同。因此,确定正确的结构形式对药物研发十分重要。
目前,确定互变异构体并不容易。蛋白质数据库中的许多分子结构通过X射线晶体学等方法获得,其分辨率通常不足以可靠确定氢原子位置,相关位置往往需要推断。量子力学计算虽然能够分析不同互变异构体的稳定性,但计算成本较高,难以用于大规模分子筛选。
剑桥结构数据库中保存了大量高分辨率小分子X射线晶体结构,其中许多能够清楚显示氢原子位置。研究团队据此构建了一个包含超过110万个互变异构状态的数据集,并训练图神经网络,让AI直接从分子的二维结构中学习相关规律,预测更稳定的结构,无需三维结构或量子力学计算。
研究团队将这一模型用于5075种来自蛋白质数据库,且存在多个可能互变异构状态的配体。结果发现,其中126种分子此前标注的互变异构体可能存在问题,占比约2.5%。模型为这些分子重新预测了另一种更稳定的结构,这些结构通常能够形成更合理的氢键相互作用。
研究人员表示,准确确定互变异构体不仅有助于判断药物分子如何与蛋白质结合,还能改进后续的计算机模拟。如果氢原子位置或化学键连接方式判断错误,可能影响对药物分子与蛋白质相互作用和运动状态的预测。
研究团队还将这一方法开发成开源工具Tautomer-Predictor。在测试中,该工具在单个配备GPU的计算节点上,仅用3.2小时就处理了约460万个化合物,有望用于大规模药物分子筛选。
 网友评论